肝豆状核变性的基本概念是什么

肝豆状核变性(Hepatocerebral degeneration),也称为Wilson病,是一种罕见但严重的遗传性代谢疾病,通常导致肝脏和大脑功能异常。该疾病主要是由于体内铜的异常积聚,导致多个器官受损。下面将介绍肝豆状核变性的基本概念以及相关信息。
病因和遗传学
肝豆状核变性主要是由于铜的代谢异常导致的。正常情况下,铜是一种必需的微量元素,但在Wilson病患者中,肝脏无法正常排出体内过多的铜,导致铜在体内积聚。这可能是由于肝脏中的铜转运蛋白的突变引起的,这些蛋白负责将体内多余的铜排出体外。Wilson病是一种常染色体隐性遗传病,患者通常携带两个异常的ATP7B基因。
症状
Wilson病的症状可以涉及多个系统,包括肝脏、神经系统和其他器官。最常见的症状包括:
1. 肝功能异常:肝功能受损是Wilson病的早期症状之一,可能表现为黄疸、肝肿大和腹水等。
2. 精神症状:神经系统受累的表现包括运动障碍、震颤、肌肉僵硬和不协调。患者可能还表现出认知功能障碍、情绪不稳定和行为异常。
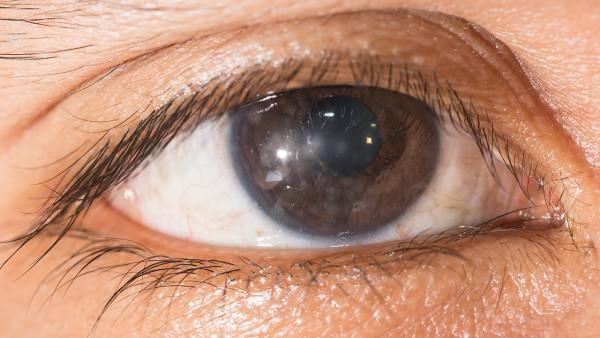
3. 其他器官受损:Wilson病还可能导致其他器官的功能异常,如角膜Kayser-Fleischer环(眼部黄铜环)的出现,以及肾功能受损等。
诊断和治疗
诊断Wilson病通常需要结合临床症状、家族史、血液检查和影像学检查等。血清铜和血浆铜蛋白的水平通常升高,而铜在尿液中的排泄量通常降低。影像学检查,如MRI或CT扫描,可以显示大脑豆状核的异常。
治疗Wilson病的主要目标是降低体内铜的积聚并减轻相关的症状。常用的治疗方法包括口服铜螯合剂(例如D-青霉胺)以及使用锌盐类药物来减少肝脏对铜的吸收。在一些严重病例中,可能需要肝移植来治疗肝功能衰竭。
结论
肝豆状核变性是一种严重的遗传性代谢疾病,会影响多个器官的功能。尽管它是一种罕见病,但通过早期诊断和治疗,可以显著改善患者的预后。因此,对于可能患有Wilson病的个体,及早进行基因测试和定期监测是至关重要的。