肝豆状核变性如何确诊?需要做哪些检查?

肝豆状核变性(Wilson病)是一种遗传性代谢性疾病,主要由于铜代谢障碍导致铜在肝脏及其他器官中的异常沉积。早期准确诊断对于疾病的治疗与预后具有重要意义。由于其临床表现多样且缺乏特异性,确诊过程需要结合多种检查手段进行综合评估。
确诊肝豆状核变性首先应考虑患者的临床表现和家族史。典型的表现包括肝功能异常、神经精神症状、眼睛的Kayser-Fleischer角(KF角)等。单凭临床症状难以明确诊断,故需要借助多项辅助检测手段。
血液和血清学检查是筛查的重要环节。血清铜水平常显示降低或正常,而血清铜蛋白(ceruloplasmin)水平通常减低,特别是在疾病早期或活动期。此外,24小时尿铜排泄量增加也是肝豆状核变性的重要指征,反映铜的异常沉积与排出。检测血清铜和尿铜的变化可以为诊断提供重要线索。
肝脏活检是确认诊断的金标准之一。通过组织化验可观察到铜的异常沉积,结合组织铜定量分析(如化学法或药物染色法)可直接反映铜负荷。肝组织学还可显示肝细胞损伤、纤维化等病变,有助评估疾病的程度。
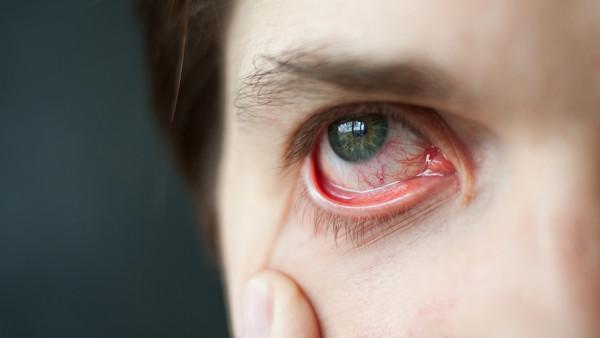
眼部检查中的眼底镜检测是一项非侵入性的方法。Kayser-Fleischer角是由铜沉积在角膜边缘形成的色素环,通常在肝豆状核变性病例中出现,具有较高的特异性。观察到KF角对于辅助诊断具有重要意义。
基因检测也逐渐成为诊断工具之一。通过分析ATP7B基因的突变,可以明确遗传性质,尤其在家族筛查和早期诊断中具有辅助价值。尽管如此,突变类型的多样性使得基因检测尚未成为单一确诊标准。
影像学检查如脑MRI可以帮助了解中枢神经系统的损害情况,尤其在神经精神症状明显时。MRI表现包括基底节、丘脑等区域的异常信号,有助于评估神经系统的受累程度,但不能作为确诊的唯一依据。
综合上述多项检查,肝豆状核变性的确诊依赖于临床表现的结合,以及实验室、影像和遗传学等多方面的检查结果。早期识别和诊断对于制定合理的治疗方案、改善患者的预后具有重要意义。